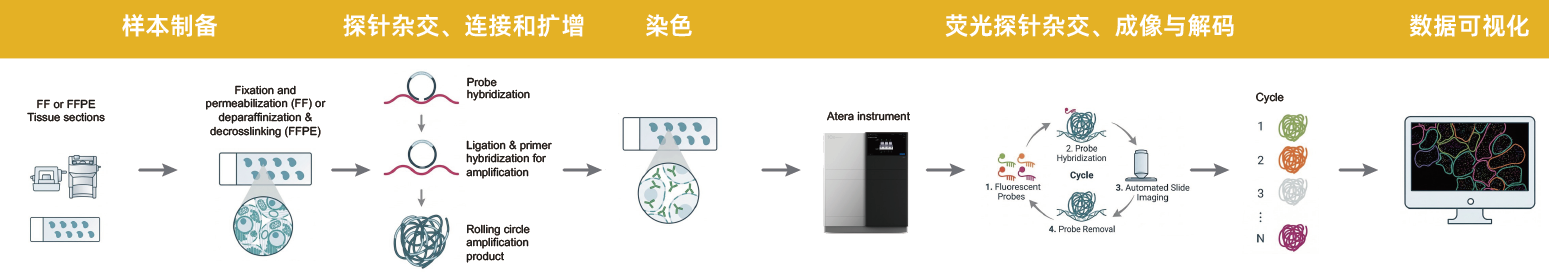
10x Genomics Atera 新一代原位空间全转录组平台,在 Xenium 原位探针技术基础上完成全面革新,突破传统空间组学平台分辨率、基因覆盖、检测灵敏度的不可能三角,真正实现单细胞级、全转录组覆盖、亚细胞定位的原位空间检测,兼容石蜡包埋块、石蜡白片、石蜡腊卷样本(FFPE)。

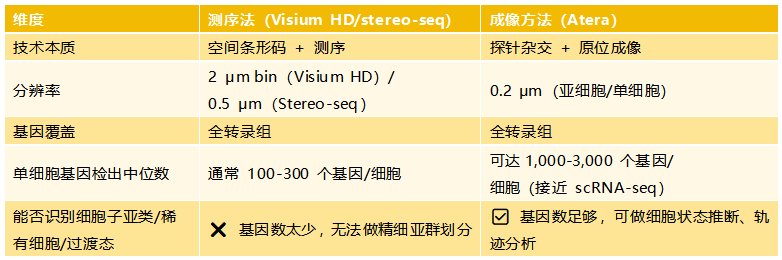
传统测序类空间转录组(Visium HD / Stereo‑seq)需要 RNA 释放透化,存在 RNA 横向扩散污染,单细胞基因检出普遍仅 100‑300 个,难以精细拆分稀有细胞、细胞过渡状态;靶向 panel 平台(Xenium)受预设基因列表限制,无法开展无偏新基因挖掘。

Atera 采用探针杂交‑原位连接‑滚环扩增‑多轮荧光解码,无需 RNA 从细胞内释放,规避 RNA 扩散干扰;可检测 > 18000 个人类蛋白编码基因,单细胞中位基因检出可达 1000‑3000 个,接近单细胞转录组 scRNA‑seq 水平,转录本定位精度小于 30 nm,支持亚细胞分辨率分析。

平台单张玻片成像面积可达 5 cm²,支持奥智生物拼片模式,多个小组织块拼于同一张玻片,按实际使用面积计费,大幅降低小样本课题的准入门槛;单次仪器可同时运行 1‑4 张玻片,兼顾小样本探索和大队列规模化研究,适配肿瘤异质性、免疫微环境、癌前病变演化、疾病组织图谱等前沿科研方向。


核心特点
 

1. 全转录组无偏探测:>18000 蛋白编码基因,支持叠加最多 1000 个定制靶标,不再受预设 panel 限制,可挖掘未知 marker 与通路。

2. 单细胞 / 亚细胞精度:0.2 μm 成像分辨率,无 RNA 透化扩散干扰,高密度组织(肿瘤浸润前沿、淋巴组织)细胞分群更可靠。

3. FFPE 临床样本友好:兼容医院存档石蜡蜡块;乳腺癌 FFPE 样本中位 UMI 可达 2116,鳞癌 FFPE 样本(宫颈癌)中位 UMI 929 依然可以实现 24 种细胞类型精细注释。

4. 原位 CNV 推断能力:依托全染色体臂充足基因覆盖,可在原位单细胞水平推断拷贝数变异,解析肿瘤克隆空间分布,可搭配 WGS 做 DNA 层面正交验证。

5. 灵活拼片降本:奥智拼片服务,小样本无需承包整张玻片,小队列探索、TMA 组织芯片均可上机。


应用领域
 

1. 肿瘤微环境与肿瘤异质性研究

2. 免疫治疗、放化疗耐药机制研究

3. 稀有细胞与精细细胞状态研究

4. 疾病标志物与潜在药靶空间验证

5. 组织空间图谱构建


技术路线


分析内容


标准信息分析(需提供参考基因序列、参考基因组序列及基因注释结果)


1.下机数据统计与评估:Atera空间原位表达概况、细胞分割指标统计、最终鉴定基因-细胞表达量矩阵

2.细胞聚类分群: 低质量细胞过滤、细胞聚类结果统计、 各样本在各亚群的细胞数量统计、基因在各个细胞亚群表达量均值统计、分群结果可视化

3.亚群上调基因分析:、上调表达基因筛选、上调表达基因GO功能富集分析、上调表达基因KEGG功能富集分析、上调表达基因DO功能富集分析(仅限人)、上调表达基因Reactome功能富集分析(仅限人、小鼠)

4.亚群特征基因分析:亚群特征基因筛选、亚群特征基因表达分布、亚群特征基因蛋白质互作网络分


定制化信息分析

1.空间拟时分析:monocle2拟时分析、monocle3拟时分析

2.空间细胞通讯分析:CellphoneDB分析结果、CellChat分析结果、样本间差异基因分析、空间细胞邻近分析

3.空间RNA速率分析

4.空间转录因子分析

5.空间WGCNA分析:多组学关联定制化分析

① 空间转录组关联报告做细胞注释(Seurat、RCTD、Tangram、Spacial-ID、Stereoscope、Cell2location)

② 空间转录组关联报告做基因填充(gimVI、SpaGE、Seurat)


Omicsmaster 定制化空间转录组在线报告分析

1. Spots集筛选:流程Spots集筛选、目标Spots集筛选

2. 基因集筛选:聚类基因集筛选 、目标基因集筛选

3. Spots亚群分类分析:Spots频率分析、组织映射图、分类tSNE图、分类UMAP图

4. 基因分布查看:组织映射图、基因tSNE图、基因UMAP图、基因小提琴图、基因气泡图、基因热图

5.亚群上调基因分析:亚群上调统计柱状图、 亚群上调基因分布、上调差异基因GO富集、上调差异基因KEGG富集

6. Spots注释分析(提供多种工具:singleR、cellassign、AI、celltypist、popv、DeepCellSeek)

7. 拟时分析:Monocle2、Monocle3

8. 空间通讯分析(可选CellphoneDB、CellChat(考虑物理距离)工具):细胞互作分析、配受体对分析

9. 组间差异分析:差异基因统计、差异基因分布、差异基因GO富集、差异基因KEGG富集、GSEA分析


参考文献

[1] Janesick et al,“Whole transcriptome spatial technology reveals tumor microenvironment remodeling genes and mitotic signaling at the invasive front", AACR 2026, Poster #6216, 10x Genomics Development Team.


Q1: Atera 和 Visium HD / Stereo-seq 都是全转录组,我该怎么选?

客户原声:“这三个都能测空间全转录组,我到底该选哪个?”

A: 奥智的分析:

这个问题我们被问得最多,也是误解最深的一个。

很多人以为,成像方法(Atera)的优势是分辨率更高。但事实上,Stereo-seq 的分辨率已经做到了 500 nm,达到单细胞级别。所以分辨率并不是真正的分水岭。

真正的核心差异,藏在另一个指标里:单细胞水平的基因检出灵敏度。

我们来看一组数据:


为什么会有这样的差距?

测序方法(Visium HD / Stereo-seq)的本质是:组织细胞中的RNA释放后被芯片上的条形码结合捕获后,通过测序来读取。这个过程受限于捕获效率、文库多样性、测序成本等因素,每个细胞能检出的基因数天然低于scRNA-seq,通常在 100-300 个基因。


100-300 个基因能做什么?勉强能区分主要的细胞类型(T 细胞 vs B 细胞 vs 巨噬细胞)。但如果你想做更精细的事——比如鉴定一群稀有的干细胞亚群、追踪一个细胞从静息到激活的过渡状态、或者发现一种从未被报道的细胞类型——100-300 个基因远远不够。


而成像方法(Atera)走的是另一条路:通过多轮探针杂交和信号放大检测每个细胞内的RNA。没有文库复杂度瓶颈,没有测序饱和度限制。结果是:每个细胞可以检出 1,000-3,000 个基因,这个量级已经接近单细胞转录组测序(scRNA-seq)的水平。


这才是 Atera 真正的核心价值:它不是“高分辨率的空间转录组”,它是“真正的空间单细胞转录组”。


以上两类工具各有用途,但如果你需要回答的问题是“在空间水平上,这群稀有细胞到底是什么状态,它们和周围的细胞怎么对话”,那么只有 Atera 能给你答案。


奥智的结论:

选平台不是选分辨率,而是选基因检出能力是否足够回答你的科学问题。


如果你的目标是“知道组织里有哪些主要的细胞类型”,Visium HD 或 Stereo-seq 够用。


如果你的目标是“发现新的细胞亚群、研究细胞状态转换、追踪稀有细胞的空间互作”,你需要的是 Atera——真正的空间单细胞转录组。


奥智三个平台都有,我们会根据你的研究深度需求来推荐,不硬推贵的,只推对的。


Q2: 我到底该不该等 Atera?还是趁现在上 Xenium 5K?

客户原声: “我确定要做原位空间组学了。Xenium 5K 有 5,000 个基因,覆盖度已经不低了,而且现在就能做。Atera 听起来更好,但又要等。我该怎么选?”


A: 奥智的回答:

虽然官方口径是“Xenium 和 Atera 互补共存,各有优势,按需选择”。但我们不打算这么讲。


真实的情况是:从基因覆盖、单玻片面积、通量、拼片后单位成本四个硬指标来看,Atera 对 Xenium 5K 是全面的代际压制。 所谓“互补共存”,更多是产品换代期的官方过渡说辞。Xenium 本身取代了早期的空间组学方案一样——代际更替只是时间问题。


我们一个一个看:


第一,基因覆盖

Xenium 5K 是 5,000 个基因,听着不少。但它是靶向 Panel——这 5,000 个基因是 10x 按“通用免疫肿瘤”挑好的,你课题里真正关心的低丰度转录因子、趋化因子、lncRNA、或者某个罕见亚型的特异性marker,很可能不在里面。Atera 是 18,000 个基因的全转录组——你不需要猜 Panel 里有没有,它全在。


第二,单玻片面积和成本

Xenium 单张玻片 2.36 cm²,Atera 单张 5 cm²,Atera 单玻片面积是 Xenium 的2倍多。而且Xenium采用的专用玻片,而Atera使用普通标玻片,拼片操作上更灵活。 

很多人直觉上觉得“Xenium 基因少,应该更便宜”。但算上面积账就不一样了。在奥智的拼片模式下,Atera 的单位面积成本反而可能低于 Xenium 5K,但基因多了2倍+(18,000 vs 5,000)。这笔账不难算——Atera是“加量不加价”。


第三,定制灵活性

Xenium 5K 只能加 100 个定制基因,Atera 可以加 1,000 个(如果定制三套探针panel,可以叠加到3000个基因)。如果你需要关注某个特定的通路或病原体序列,Atera 给你留的空间大得多。

那 Xenium 5K 还剩什么?实事求是地说,Xenium 5K 有两个极窄的 niche 场景仍然有价值:


(1)小样本定制靶标验证:如果你就是要验几个已知的低表达基因(比如某个转录因子),且样本少但无法拼片(因为每个客户需求不同)、单独跑,Xenium 的靶向探针信号噪声比确实更高,且起订量更低。


(2)存量项目延续:已经用 Xenium 跑了 pilot 数据、建好了分析流程的课题组,继续用 Xenium 完成后续样本是合理的——没必要中途换平台。

除此之外——新项目、新课题、新样本——我们没有理由再推荐 Xenium 5K。


奥智的结论:

新启动的项目,建议直接上 Atera。 不管你的目标是已知基因验证、无偏发现、大队列筛查、还是 TMA 拼片——Atera 在基因覆盖、单位面积成本、通量和未来扩展性上都优于 Xenium 5K。奥智的拼片模式进一步抹平了 Xenium 最后的“小样本便宜”优势。

Xenium 5K 我们继续服务好存量客户。已经上车的课题组,我们保证流程不断、支持到位。但如果你是第一次做原位空间组学,或者在犹豫“等不等 Atera”——答案是:等,而且值得等。


Q3: 我的 FFPE 蜡块放了 5 年了,还能做吗?

客户原声:“我手上有 2018-2023 年的蜡块,随访数据很全,但放了好几年了,RNA 会不会已经降解到没法用了?”

A: 奥智的回答:

这个问题我们被问得非常多。先给结论:大概率能做,但有几个关键前提需要你知道。

(1)Atera 支持 FFPE 和 FF(新鲜冷冻)两种样本类型,但我们建议你优先准备 FFPE 样本。

原因不是 FFPE 更好,而是出于拼片效率的考虑。奥智的拼片模式是将多个样本(可能来源不同的客户)拼在同一张玻片上。但同一张玻片上不能混用 FFPE 和 FF 样本——因为两者的前处理和试剂体系不同。

在实际项目中,90% 以上的客户提供的都是 FFPE 样本(医院病理科的蜡块库)。如果你的样本也是 FFPE,就可以和其他客户的 FFPE 样本拼在一起,排机速度快、成本也更低。如果你提供的是 FF 样本,要么单独凑一批 FF 样本才能开机,要么自己包一张整玻片——成本和时间都会增加。

所以,除非你的课题必须用新鲜冷冻样本,否则我们建议优先准备 FFPE。

(2)FFPE 样本能不能做,关键看一个指标:DV200。

DV200 衡量的是样本中 200 bp 以上 RNA 片段的比例。这是我们评估 FFPE 样本质量的黄金标准:

• DV200 ≥ 50%:理想状态,Atera 和 Xenium 都能出高质量数据。

• DV200 30%-50%:可用,但低丰度基因的检出可能会受影响。

• DV200 < 30%:不建议上机,数据质量风险较大。

保存年限不是绝对的。我们见过保存 8 年但 DV200 仍有 40% 的蜡块,也见过保存 2 年但 DV200 只有 20% 的。唯一可靠的办法是先做质检。当然,如果在样本可选择的前提下,我们依旧推荐检测保存年限更短的样本。

(3)但我们需要坦诚地告诉你:即使 DV200 合格,仍然存在检测效果不佳的风险。

为什么?DV200 = RNA 片段中 ≥200 nt 占比(相对比例,不是绝对量)。它的盲区有两个,FFPE 场景下第二个尤其致命:

盲区①:DV200 高 ≠ 总量够​

比如样本里原本 10 ng/μl 总 RNA,DV200=80%;降解后剩 2 ng/μl,DV200 仍可能 75%——比例没塌,绝对量塌了。而空间原位检测(无论是 Atera 的 probe hybridization 还是 Xenium/Visium)对起始 RNA 绝对拷贝数是敏感的,总量不够 = 低表达基因直接掉光,只剩高丰度 housekeeping 在那儿撑场面。


盲区②:FFPE 的“甲醛交联残留 + 蛋白酶透化不均”DV200 测不出来​

DV200 测的是提取出来的 RNA 在 BioAnalyzer 上的片段分布——但提取过程本身会用蛋白酶 K / 加热把交联打断一部分,测出来“还行”。真正上玻片做原位杂交时,组织里还有多少交联没打开、探针能不能渗进去、透化是不是局部过度——这些 DV200 一律不反映。

结果就是:QC 报告 DV200=70% 过了线,上机后整张片子 signal-to-noise 崩、基因检出数只有同批次其他样本的 30–40%。


所以我们有一个务实的建议:

在奥智的拼片模式下,我们建议客户多准备 10%-20% 的冗余样本。比如你客户设计需要 50 例数据,但建议上机检测 55-60 块蜡块。最终数据交付时,如果有部分样本因 RNA 质量问题被剔除,你依然有足够的有效样本完成统计分析,不影响整体课题推进。

这 10%-20% 的冗余不是浪费——它是你课题的安全垫。与其等到数据出来后发现有几例不合格、需要重新补样补跑,不如一开始就多备几块,一步到位。

奥智的结论:

不确定你的蜡块能不能用?把样本寄送给我们,提前做  DV200与切片染色评估。结果出来后,我们会告诉你:

• 这批样本的整体质量如何

• 有多少比例适合上机

• 你需要准备多少冗余样本

     纯粹是想帮你把风险降到最低,确保你的课题一旦启动,就能顺利走完。


 Q4: 一张玻片 5cm²,我一个人用不完怎么办?

客户原声:“Atera 一张玻片 5cm²,我的样本只有5块蜡块,根本用不完也用不起。”

A: 奥智的分析:

奥智的拼片模式:我们收样后,会将多个客户的样本拼在同一张玻片上。你只需要按实际使用面积的比例付费,不需要承担整张玻片的费用。好处:

① 降低单客户的使用门槛——小样本也能用 Atera。

②  摊薄成本——拼得越多,单样本成本越低。

③ 加快排机速度——拼满一张玻片就开机,不用等单一客户攒够样本。

适用场景:无论是 5 块蜡块的小课题,还是 200 例的大队列,都可以通过拼片找到适合自己的方案。


奥智的结论:

不用担心用不完。奥智的拼片模式让你按需付费,小样本也能用上 Atera。如果你有大样本,拼片后成本优势更明显。


Q4: Atera 全转录组跑出来 18,000 基因,数据怎么分析?

客户原声:“18,000 基因 × 数百万细胞,这么大的数据量,我拿到手之后该怎么办?我团队里没有人会分析空间组学数据。”

A: 奥智的分析:

Atera 数据的特殊性:不同于 Visium HD(测序数据)和 Xenium(靶向数据),Atera 是全转录组原位成像数据,分析流程涉及:

• 图像预处理与 spot 分割• 探针基因定量

• 空间可变基因识别

• 细胞邻域分析与空间互作

• 与 scRNA / Visium HD 数据的多组学联动


奥智能提供的:

• 生信团队支持:从数据质控到高级分析(如空间轨迹推断、配体-受体分析),全程可交付。

 • 多组学联动:如果你已有 scRNA 或 Visium HD 数据,我们可以帮你做整合分析。

奥智的结论:Atera 的上机只是第一步,数据分析才是真正的价值所在。奥智不仅有检测平台,还有分析团队和工具,能把数据变成你可以直接写进文章里的结果。


一份预印本,把 Atera 的可靠性钉在了 RNA+DNA双层面

斯坦福团队用 WGS 正交验证空间原位全转录组 CNV 推断


背景

Atera 发布仅几个月后,斯坦福大学病理系(Magdalena Matusiak / Robert West 团队,含荷兰莱顿大学医学中心合作者)于 2026 年 8 月 7 日在 bioRxiv 公开了第一份独立第三方深度评估[1]。这份预印本最硬的地方在于:它第一次用 DNA 层面的金标准——全基因组测序(WGS)——正交验证了空间原位全转录组推断出的体细胞拷贝数变异(CNV)。


备注:这是篇论文是preprint,未经 peer review,作者本人也将具体结论定位为“这一方法所能触及的生物学的示例(an illustration),而非人群水平的普遍结论”,读者务必带着这一分寸理解下文。此外,原文作者明确声明:“We did not receive financial or editorial support from 10x Genomics”——独立第三方评估,这一点是该研究可信度的基石。


实验设计

(1)同组织块连续切片,而非随意并排

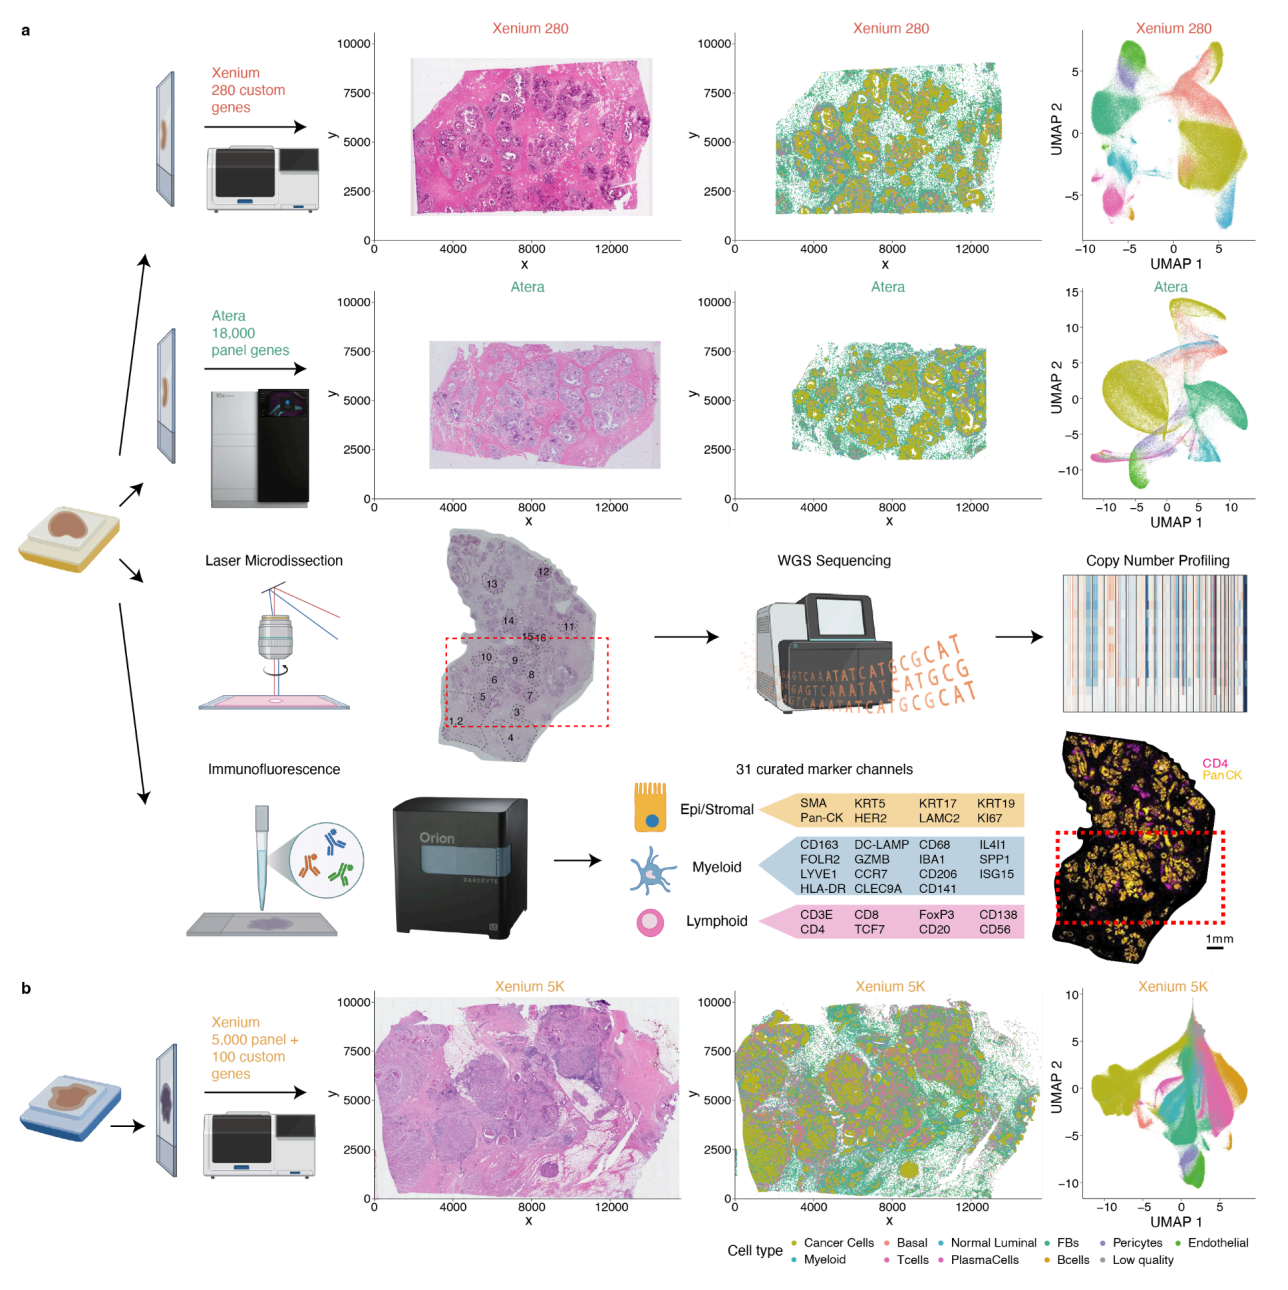
本文研究所用的数据集已经在10x Genomics 公开,来自 FFPE 人乳腺导管原位癌 (DCIS)组织块。Atera 用的是预生产版 sWT 检测约 18,000 个基因(覆盖约 90% 蛋白编码基因);Xenium v1 用的是 280-gene panel;Xenium Prime 用的是 5K-probe panel(含 100 个定制基因),来自另一个组织块(该切片还包含一小块浸润性乳腺癌)。三者关系如图 1 所示:Atera 与 Xenium 280 来自同一组织块的连续切片(约 100 μm 间隔),Xenium 5K 来自另一组织块。此外,Atera 与 Xenium 280 切片中可见正常乳腺小叶和导管,而 Xenium 5K 切片没有正常乳腺导管/小叶成分。


图1  实验设计与三平台样本关系图
 
图注 :左列为样本来源示意:同一组织块 (~100 μm 间隔) 的连续切片分予 Xenium 280 与 Atera sWT,另一组织块用于 Xenium 5K;其余各列依次为 H&E 染色、空间细胞类型分布、UMAP 嵌入。经专家病理学家确认的 DCIS 诊断。
 

(2)双正交验证

DNA 层面:从 Atera 所在蜡块的连续切片上,激光捕获显微切割(LCM)16 个空间上不同的 DCIS 导管区域,做 WGS。

蛋白层面:用 Rarecyte Orion 多重免疫荧光(multiplex IF,最高 40-plex)在相邻切片上验证稀有免疫细胞群体的真实存在与空间排布。

研究结果

(一)灵敏度:Atera 全面领先,但真正的关键是深度比广度更重要
 
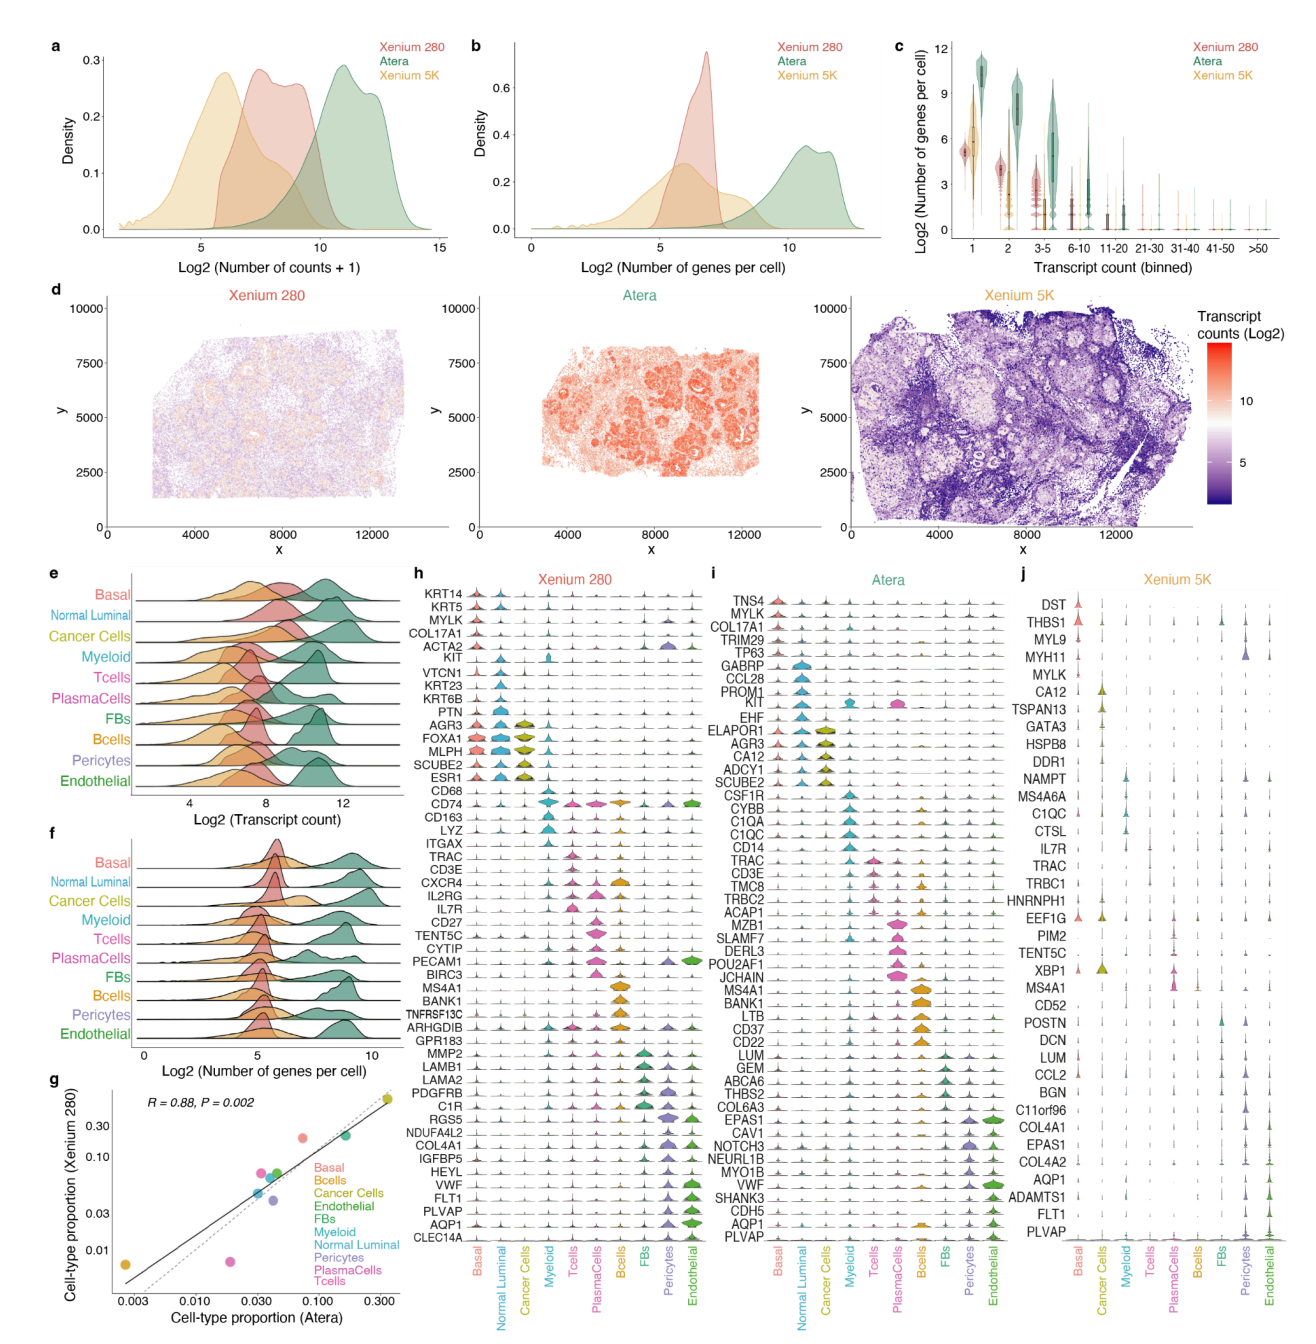
在每细胞的转录本数与检测基因数上,均为 Atera 最高、Xenium 280 居中、Xenium 5K 再次之(图2a–f)。按细胞类型拆分后,Atera 在每一种主要细胞类型上的每细胞转录本数与基因数都高于两个 Xenium panel;值得注意的是,Xenium 5K 虽基因数远超 280 panel,但在部分细胞类型(如浆细胞、T 细胞)上检测到的基因数反而低于 Xenium 280——这是“panel 广度 ≠ 分辨率”的直接证据。论文也通过数据模拟,证明Atera在基因广度最宽的同时,依然保留了对每个基因极高的检测敏感度,从而保障最终对细胞检测注释能有极高的分辨率。


图2  三平台灵敏度对比(2a/2b 转录本与基因数密度、2c 各丰度区间基因检出数、2d 空间密度、2e/2f 分细胞类型、2g 细胞类型比例相关性、2h–j 标志基因表达梯度)


图注 :核心结论:Atera 每细胞转录本数与基因数全面领先;Xenium 280 与 Atera(同组织块连续切片)细胞类型组成比例高度相关(R=0.88, P=0.002,见 2g),证明两者捕获的组织构成一致,差异纯粹来自技术灵敏度而非生物学偏差;各平台 top 5 差异标志基因表达强度呈 Atera 最强、Xenium 280 居中、Xenium 5K 最弱(2h–j)。

 
(二)核心发现:单细胞 CNV 推断首次被 WGS 金标准验证
 
(1)为什么 Atera 能做单细胞 CNV 而 panel 平台做不到
 
280-gene 与 5K-gene Xenium panel 分别仅覆盖约 1% 与约 25% 的人蛋白编码基因,大多数染色体臂上只有 10–130 个基因;而 Atera SWT 覆盖约 90%,每条染色体臂约 440 个基因。这一数量级的差异,正是能做单细胞分辨率 CNV 推断的物理基础。
 
(2)克隆架构重建(图 3a–f)
 
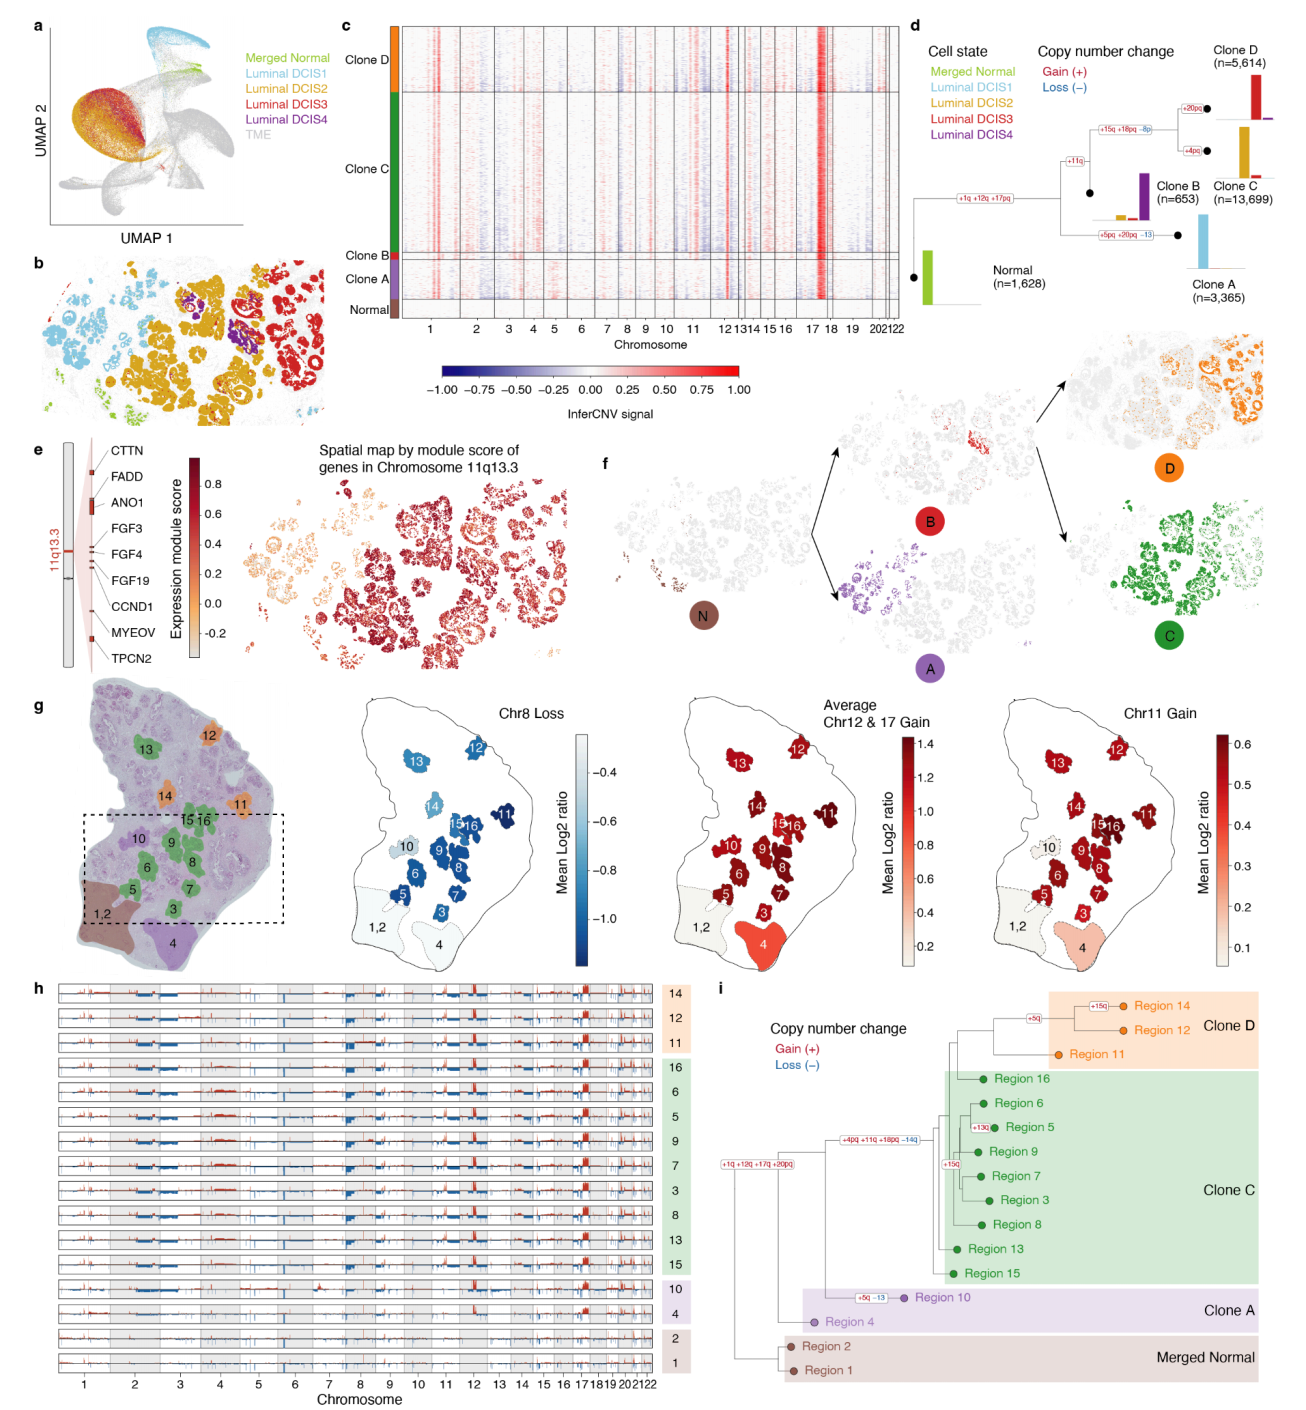
对 Atera 管腔上皮区间聚类,解析出 4 个转录状态的 Luminal DCIS(DCIS1–4)并伴随正常管腔状态(图3a),且这 4 个上皮状态在组织中被富集到空间上分离的区域(图3b)。以正常与导管管腔细胞为参考做 inferCNV,恢复出清晰的 CNV 图谱(图3c)——正常参考细胞中该图谱缺失。对单细胞 CNV 谱无监督聚类,将管腔 DCIS 上皮划分为 4 个离散的 CNV 克隆:主导克隆 Clone C(n=13,699)、Clone D(n=5,614)、Clone A(n=3,365)、次要亚克隆 Clone B(n=653),对照正常参考(n=1,628)。
 
 
图3  单细胞 CNV 推断与克隆空间架构(3a 管腔上皮 UMAP、3b 4 个转录状态空间分布、3c inferCNV 热图、3d 最大简约法演化树、3e 11q13.3 扩增子模块空间评分、3f 4 个 CNV 克隆空间定位、3g 16 个 LCM 导管在 H&E 上的位置及 chr8/12-17/11 log2 ratio 图、3h 16 区域 WGS 拷贝数谱、3i WGS 区域级系统发育树)
 

图注:图3d 采用最大简约法构建演化树。树干(truncal)事件 +1q/+12q/+17pq 为所有肿瘤克隆共享,定义共同恶性始祖;此后克隆沿各自事件分化——Clone A 经独特轨迹早分支(+5pq/+20pq/−13),其余克隆自 Clone B 起始共享后续的 +11q(12.1–13.1 与 13.3–14.1),再经内部分支(+15q/+18pq/−8p)分化为 Clone D(+20pq)与 Clone C(+4pq)。这样在一张组织切片内完整捕获了正常→肿瘤的进展过程。关键观察:11q 增益不是树干事件,而是内部(internal)分支事件,标记通向 Clone B/C/D 的谱系;早期分化的 Clone A 没有 11q 增益。

 
(3)WGS 正交验证(图3g–i)
 
16 个激光切割导管区域的 WGS 拷贝数谱与 Atera 推断的克隆结构完全吻合:含 11q 增益与不含 11q 增益的区域在空间上分离;12/17 号染色体增益、8 号染色体缺失也都呈现区域化对应。作者写道:这是首次用 DNA 测序去评估单细胞全转录组空间检测得到的 CNV 检测(copy-number calls)。本研究显示 CNVs as small as 6.7 megabases long at 11q12–q13.1 can be reliably detected——这是灵敏度的量化证明。
 
(三)稀有细胞与免疫:只有 Atera 能解出的髓系状态
 
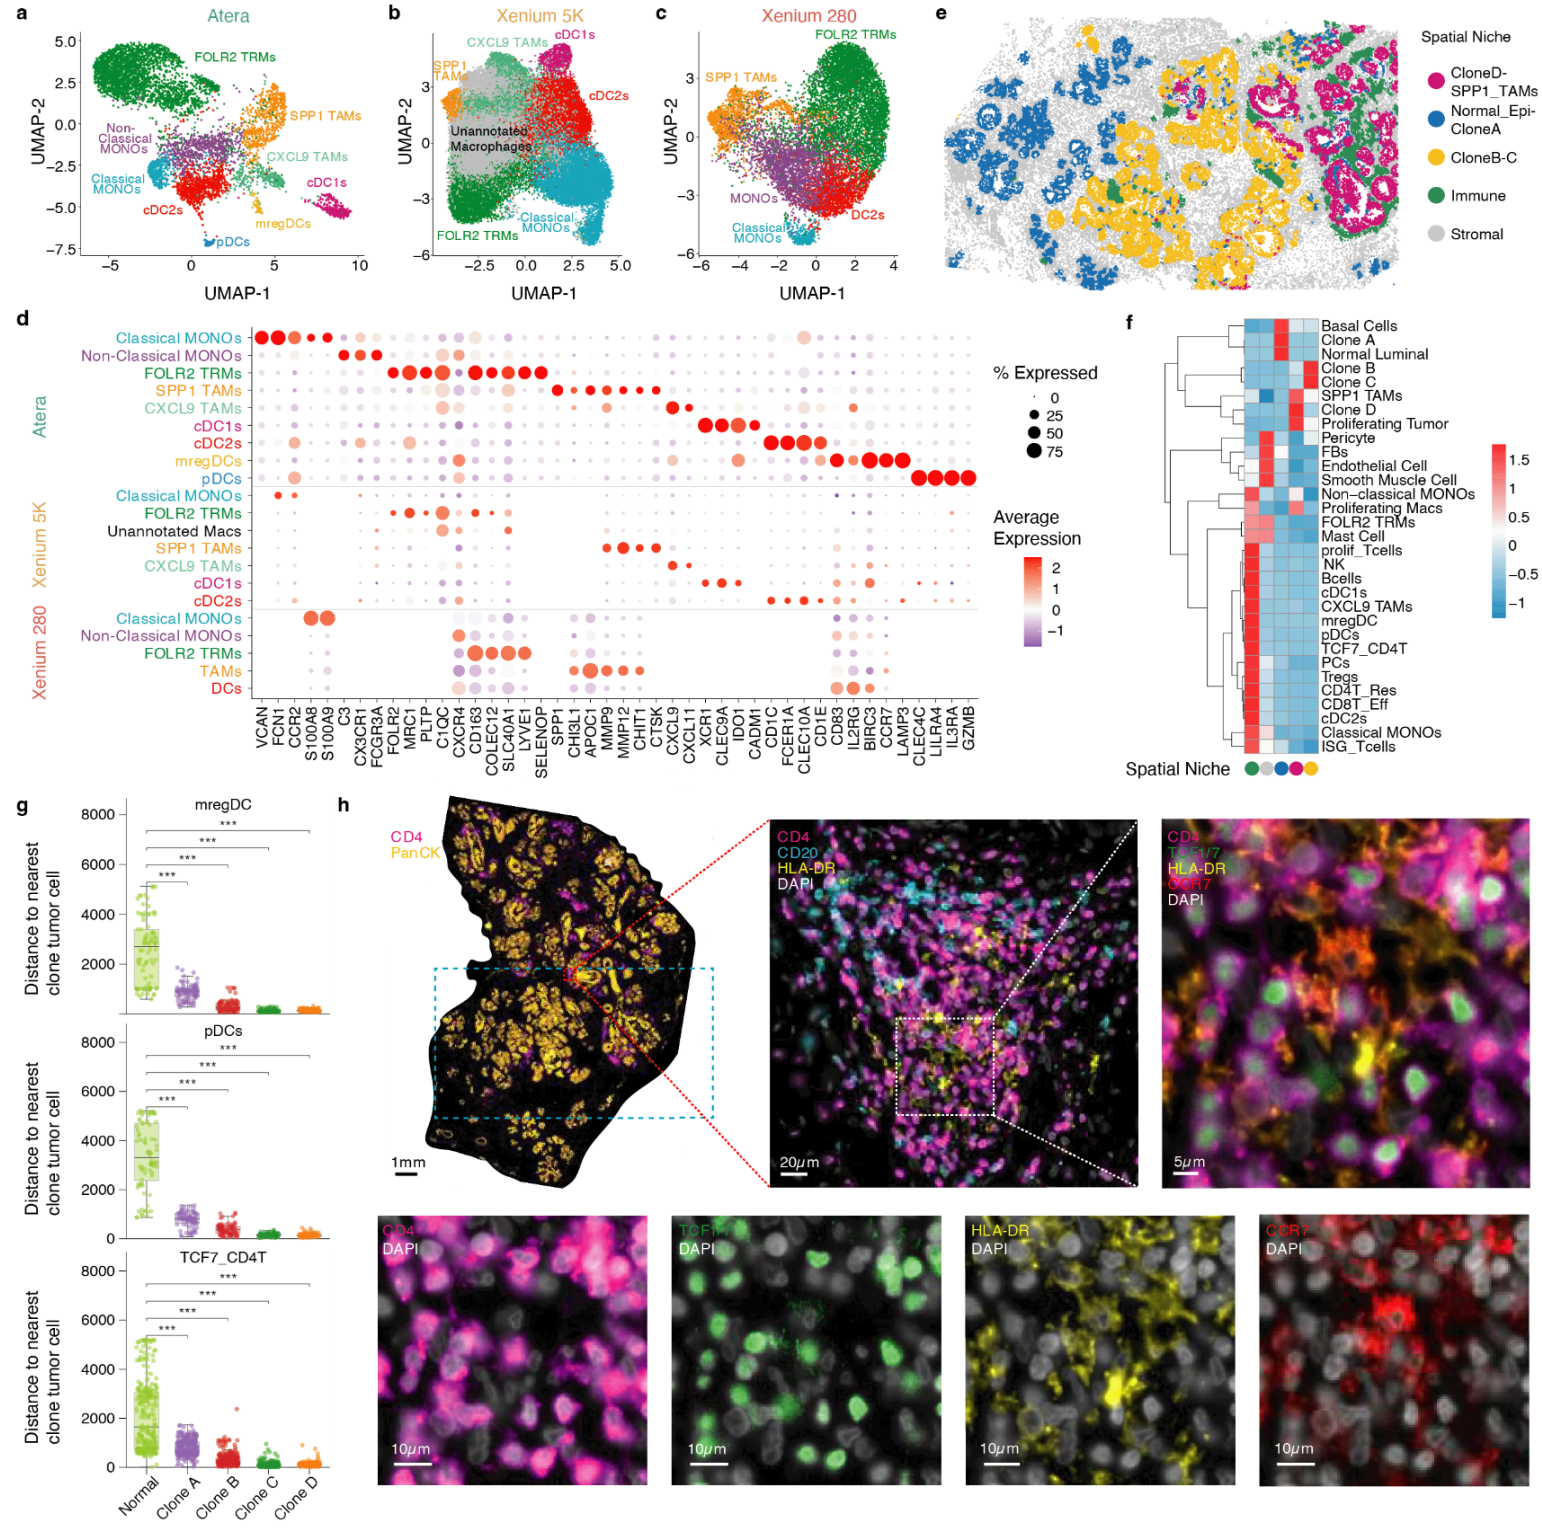
在髓系区间重新聚类后,三平台的差距一目了然(图 4a–d)。Atera 解出:经典/非经典单核细胞、FOLR2 组织驻留巨噬细胞、SPP1 TAM、CXCL9 TAM、cDC1、cDC2,以及 mregDC、pDC 这些稀有群体——后两者仅在 Atera 中形成独立小簇。Xenium 5K 解出大部分,但解不出非经典单核细胞,mregDC/pDC 也未独立成簇,且有一大坨 C1QC+ 髓系细胞因缺乏状态定义标记而无法注释。Xenium 280 仅给出 3 种可置信状态。其中 pDC 的存在用 Orion 多重免疫荧光在相邻切片上做了蛋白层面的验证(HLA-DR 与 granzyme B 阳性、CD3e 阴性的细胞即 pDC),证明稀有群体并非算法假象。
 
 
图4 髓系状态分辨率对比和空间生态位(4a Atera UMAP、4b Xenium 5K UMAP、4c Xenium 280 UMAP、4d dotplot 展示 marker 表达、4e 5 个 niche 全图、4f 各 niche 细胞组成热图、4g 稀有细胞距肿瘤克隆 vs 正常上皮距离、4h Orion IF 全景及放大验证)
 
(四)免疫应答沿克隆演化梯度升温
 
把 DCIS 切片按局部细胞组成划分为 5 个空间 niche(图4e)。Normal Luminal 与 Clone A 几乎独占 niche 2(分别 100% / 97.9%),Clone B/C 在 niche 3(84.4% / 88.4%),Clone D 在 niche 1(81.7%)。稀有群体 mregDC、pDC、TCF7+ CD4 T 与免疫 niche 共定位,且显著更靠近 DCIS 肿瘤克隆而非正常腺上皮(图4g);Orion IF 进一步验证了这些共定位关系(图4h)。
 
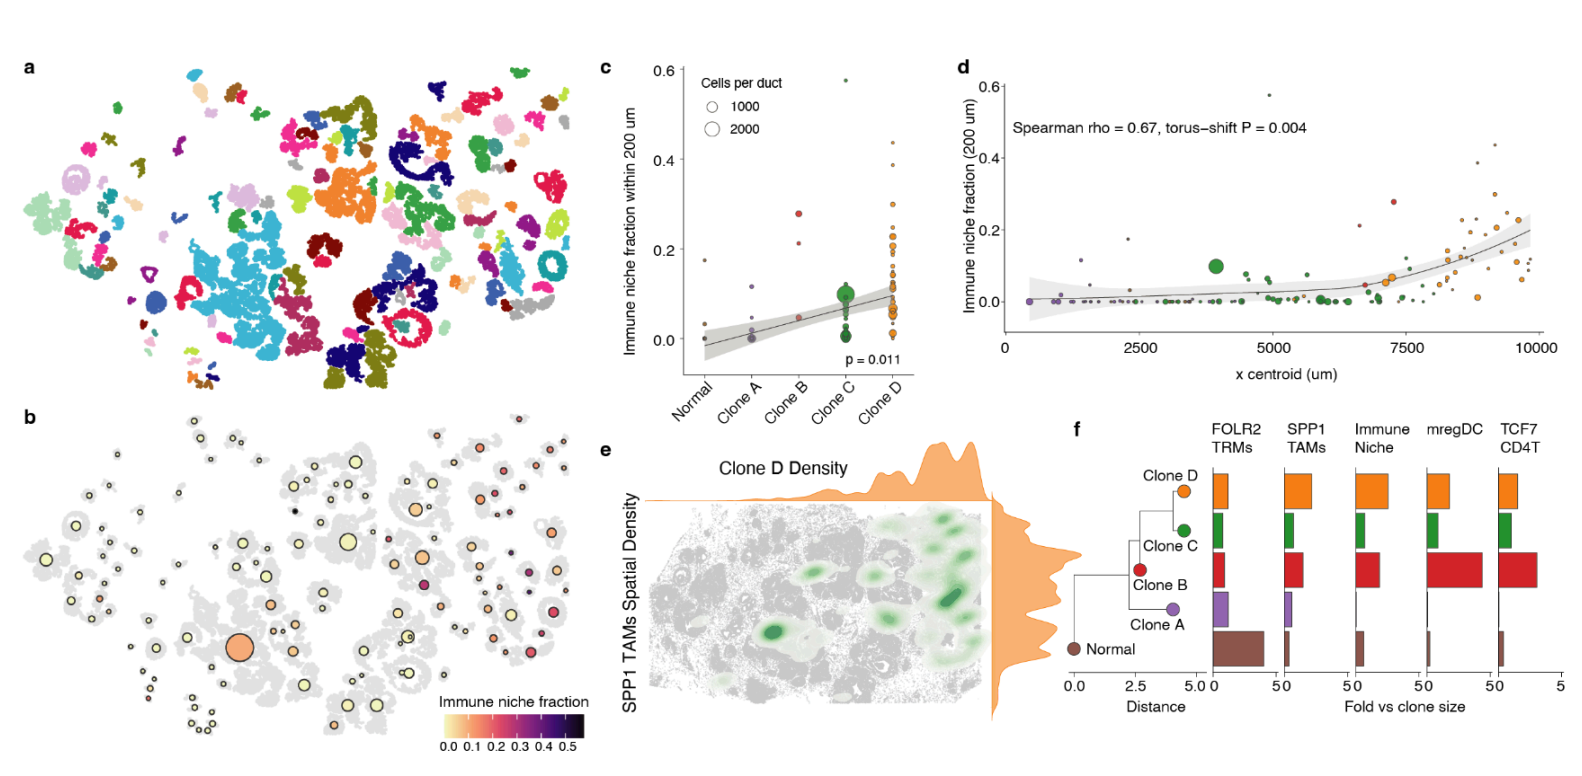
量化分析是本节的点题之处(图5)。以每条 DCIS 导管为中心、200 μm 半径内的「免疫 niche 占比」为指标,沿克隆演化梯度 Clone A → C → D 递增,Clone D 周围免疫富集最高;SPP1 TAM 与增殖性肿瘤细胞在 Clone D 的上皮区间内空间共富集。生物学意义上,DCIS 的命运被认为由“基因组不同的亚克隆”与“周围免疫响应”的互作塑造,但过去难以在同一张切片上同时读取基因组(CNV)与微环境(免疫细胞构成以及转录特征)。

图5  免疫应答沿克隆演化梯度升温(5a 128 条导管分割 / 21,587 肿瘤细胞、5b 每导管 200μm 内免疫 niche 占比、5c 免疫 niche 占比沿 Clone A→C→D 递增、5d 免疫 niche 比例沿组织 x 轴递增、5e SPP1 TAM 与增殖肿瘤细胞在 Clone D 共富集、5f 各克隆旁免疫富集倍数热图)

小结——临床研究的课题范式

这份预印本是 Atera 的“独立第三方出生证明”——它证明 Atera 不只是 10x 自己宣称的“全转录组原位”,而是真的能在临床 FFPE 样本上,单次实验完成“细胞状态精细注释 + 单细胞 CNV 推断 + 克隆空间架构重建 + 免疫微环境耦合”这四件事,并且 CNV 推断经得起 WGS 金标准验证。本文中给出的其实是一套完整的“临床样本 Atera 研究范式”,可直接作为一种课题范式模板:

(1)第一阶段 · 发现

小队列 FFPE 样本 Atera 全转录组原位单细胞扫描,同时获得细胞状态、稀有群体、空间生态位三层信息;

(2)第二阶段 · 基因组推断

基于全转录组数据用 inferCNVpy 推断单细胞 CNV,重建肿瘤克隆演化树;

(3)第三阶段 · 正交验证

连续切片激光显微切割 + WGS 在 DNA 层面验证 CNV 克隆架构,多重 IF 在蛋白层面验证稀有细胞与空间共定位;

(4)第四阶段 · 机制整合

将免疫微环境动态映射到克隆演化轴上,关联临床结局,提出进展/预后标志物。


参考文献

[1]Wu S, Mahajan M, van der Linde M, et al. Resolving the immune response across clonal cancer evolution in situ with whole transcriptome profiling. bioRxiv. 2026-08-07; doi:10.64898/2026.08.03.741871. 

[2]Crowell HL, et al. Tracing colorectal malignancy transformation from cell to tissue scale. bioRxiv 2025; doi:10.1101/2025.06.23.660674.